

A revisão do MDR (Medical Device Regulation) reescreve a Regra 11 e o Regulamento Europeu de Inteligência Artificial (AI Act) já tem calendário definitivo para a IA médica. Descubra neste artigo por que razão a classe do seu software determina hoje a sua carga regulamentar sob ambos os quadros.
Para qualquer fabricante de software como dispositivo médico, a classificação nunca foi um trâmite menor: determina se necessita de organismo notificado, quanto tempo demorará a chegar ao mercado e quanto custará.
Em 2026 essa decisão ganhou ainda mais peso. A classe MDR do seu software já não define apenas a sua rota de certificação, mas também se o seu produto é um sistema de IA de alto risco segundo o AI Act.
Dois processos regulamentares avançam ao mesmo tempo e convém entendê-los juntos: a revisão da Regra 11 do MDR e o calendário definitivo do AI Act.
A Regra 11 em vigor: o motivo pelo qual quase tudo acaba em classe IIa
A Regra 11 em vigor está no anexo VIII do Regulamento (UE) 2017/745. Desde a sua entrada em aplicação tem levado a maioria do software médico para a classe IIa, incluindo muitas aplicações de autogestão para doentes. Além disso, a fronteira entre a classe I e a IIa está redigida de forma imprecisa, e fabricantes, autoridades e organismos notificados interpretam-na de maneiras distintas.
O resultado é bem conhecido pelas startups de saúde digital: organismo notificado quase obrigatório, prazos longos e uma barreira de entrada considerável para produtos de risco clínico limitado.
A Regra 11 em rascunho: o que propõe a revisão do MDR
A proposta da Comissão, COM (2025) 1023, publicada em dezembro de 2025, propõe substituir a Regra 11. O objetivo declarado é alinhar melhor a classificação do software com o seu risco clínico, evitar sobreclassificações quando o impacto no doente é limitado e adotar a categorização de risco do IMDRF (International Medical Device Regulators Forum) para SaMD (Software as a Medical Device).
A nova redação inverte a lógica atual:
- Ponto de partida na classe I: o software que gera um resultado com benefício clínico para diagnóstico, tratamento, prevenção, monitorização, predição ou prognóstico classifica-se, em princípio, como classe I.
- Subida de classe segundo a situação clínica: passa a classe III, IIb ou IIa quando o resultado se destina a situações críticas, graves ou não graves, em função de informar ou dirigir a gestão clínica.
No papel parece uma boa notícia, mas uma leitura detalhada convida à prudência. Algumas análises concluem que, com esta redação, grande parte do software que hoje se considera classe I poderia acabar em IIa ou superior. Isto afetaria sobretudo as aplicações dirigidas a doentes, porque desaparece o argumento de que um utilizador sem formação sanitária não toma decisões diagnósticas ou terapêuticas.
O texto também não é definitivo. A 1 de julho de 2026, o relator da Comissão de Saúde Pública (SANT) do Parlamento Europeu publicou o seu rascunho de relatório, com mais de 130 emendas.
Segundo a análise da BioSlice, blogue especializado em regulação europeia de Life Sciences, as suas alterações à Regra 11 simplificam a sua aplicação, mas reduzidas vezes facilitam que o software chegue à classe I. As estimativas realistas situam a aplicação da nova regra em 2027, no mínimo. Até lá, a estratégia de certificação deve basear-se na Regra 11 em vigor.
AI Act: o calendário já está fechado
O Regulamento Ómnibus sobre IA, Regulamento (UE) 2026/1744, foi publicado no Jornal Oficial a 24 de julho de 2026. Adia até 2 de agosto de 2028 as obrigações de alto risco para a IA integrada em dispositivos médicos.
No entanto, o adiamento não significa que não haja nada a fazer:
- Já se aplicam algumas obrigações. Desde fevereiro de 2025 vigora a proibição de determinadas práticas de IA e a obrigação de formar o pessoal em IA.
- Os dispositivos médicos continuam dentro do alto risco. O acordo do Ómnibus confirmou-o, e o setor assinala agora a revisão do MDR/IVDR como o veículo para resolver o que ficou pendente.
- A avaliação será integrada. Os requisitos de alto risco do AI Act incorporam-se na avaliação de conformidade que já se realiza sob o MDR ou o IVDR, e um organismo notificado devidamente designado pode cobrir ambos os quadros.
Uma só classificação, dois quadros regulamentares
Aqui está a chave estratégica. Segundo o artigo 6(1) do AI Act, a IA médica é de alto risco quando o produto requer avaliação por organismo notificado sob o MDR ou o IVDR. Na prática, isto abrange a classe IIa ou superior no MDR e a classe B ou superior no IVDR. Os produtos de classe I autocertificados ficam, em regra geral, fora desse pressuposto.
Por isso, a classe atribuída ao seu software sob a Regra 11 determina também a sua exposição ao AI Act.
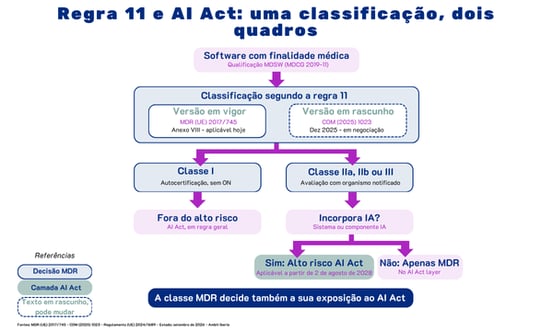
É necessário adicionar uma nuance: a própria revisão do MDR propõe transferir os dispositivos médicos para a Secção B do Anexo I do AI Act.
Na prática, isto eliminaria a camada de alto risco do AI Act para os dispositivos médicos com IA, deixando o MDR/IVDR como o quadro aplicável. É uma proposta ainda em negociação, pelo que convém preparar a documentação para o cenário mais exigente.
O que deve fazer agora
- Reveja a justificação de classe do seu portfólio: Documente o raciocínio segundo a Regra 11 em vigor e a MDCG 2019-11, e simule como ficaria cada produto com a versão em rascunho.
- Não baseie o seu plano de certificação de 2026 na proposta: Se a nova regra for aprovada e o seu produto passar para a Classe I, poderá recorrer à autocertificação mais tarde. Caso contrário, atrasar a certificação à espera de uma descida de classe que talvez nunca chegue pode sair caro.
- Antecipe as mudanças de classe em alta: As aplicações dirigidas a doentes que hoje se defendem como Classe I são as mais expostas se a redação atual avançar.
- Se o seu software incorpora IA, comece já a cobrir o que o AI Act adiciona: Governança de dados, registo de eventos, supervisão humana e documentação técnica podem ser integrados no dossiê MDR sem esperar por 2028.
- Mantenha uma vigilância regulamentar ativa: A votação do Parlamento, a posição do Conselho e o diálogo a três partes (trílogo) podem alterar o texto de forma relevante nos próximos meses.
Como a Ambit Iberia o/a ajuda
En Ambit Iberia combinamos experiência em regulação de dispositivos médicos, validação de software e governança de IA em ambientes regulados:
- Estratégia Regulamentar e Clínica: qualificação e classificação do seu software, com análise de cenários segundo a Regra 11 em vigor e a versão em rascunho, e plano de evidência clínica adequado à classe.
- Gap Analysis MDR: identificação do que falta na sua documentação técnica para cobrir também os requisitos de IA.
- Governança e Validação de IA, em conjunto com o The Triality Group: graças à nossa aliança estratégica com o The Triality Group, empresa de consultoria especializada em implantar IA em ambientes altamente regulados, unimos aconselhamento estratégico, experiência em implantação, governança e excelência regulamentar. É assim que ajudamos os fabricantes de software médico com IA a prepararem-se para os requisitos do AI Act.
- ARI e AREIa: seguimento rastreável da revisão do MDR e da aplicação do AI Act.
- Formação Especializada: o Programa de Especialização em Software como Dispositivo Médico e o Curso de Validação de Software Médico.
Sabe em que classe ficará o seu software?
Fale com a nossa equipa de Medical Devices. Revemos consigo a classificação do seu produto sob a Regra 11 em vigor e a versão em rascunho, e ajudamo-lo/a a converter a incerteza regulamentar num roteiro claro. Entre em contacto connosco!


Cuéntanos tu opinión