

Nos últimos meses, o setor regulado farmacêutico tem sido testemunha de um processo de atualização normativa sem precedentes. Os rascunhos do Capítulo 4, do Anexo 11 e o recém-publicado Anexo 22 das GMP supõem uma evolução relevante do quadro regulamentar europeu, com implicações diretas na forma como entendemos a documentação, os sistemas informatizados e a verificação de dados em ambientes GMP.
Para lá de mudanças pontuais, estes documentos apontam para uma transformação de fundo:
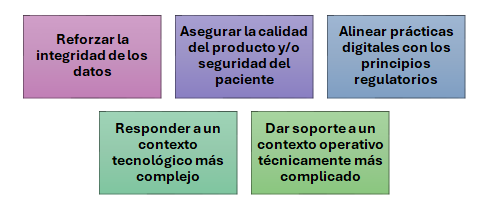
A seguir, rerevemos os principais eixos desta evolução normativa e que impacto podem ter na indústria.
Capítulo 4: Da documentação ao controlo da informação crítica
A revisão do Capítulo 4 das GMP coloca o foco na integridade dos dados como pilar transversal. Se bem que tradicionalmente se centrasse no controlo da documentação, o novo rascunho incorpora conceitos-chave como:
- Dados críticos: Introduz-se a necessidade de identificar que dados são críticos para assegurar a qualidade do produto e a tomada de decisões.
- Definição de ALCOA+: O capítulo reforça a necessidade de os dados serem atribuíveis, legíveis, contemporâneos, originais e precisos, adicionando rastreabilidade, durabilidade e disponibilidade.
- Digitalização responsável: Embora não promova nem exija a digitalização, reconhece o seu uso e pede que se assegure o controlo de versões, a rastreabilidade e a segurança dos registos eletrónicos.
Em conjunto, o novo Capítulo 4 eleva a responsabilidade sobre como se gerem e verificam os dados relevantes, abrindo a porta a uma colaboração mais estreita entre Qualidade, TI e Operações.
Anexo 11: Para lá da validação. Segurança, rastreabilidade e operar na nuvem
O novo rascunho do Anexo 11 encontra-se em processo de revisão e espera-se a sua publicação definitiva durante o primeiro trimestre de 2026. Esta atualização não incorpora menções à inteligência artificial, mas representa uma atualização profunda em vários aspetos-chave:
- Sistemas na nuvem (cloud): Reforça-se a abordagem para a validação e controlo de soluções cloud, com ênfase na responsabilidade partilhada entre o fabricante e o fornecedor de serviços.
- Segurança e cibersegurança: Introdução de controlos mais estritos sobre acessos, gestão de riscos e proteção contra ameaças informáticas.
- Audit trail e rastreabilidade técnica: Alinhado com o Capítulo 4, reforça-se o controlo sobre os registos gerados por sistemas informatizados e a sua rastreabilidade dentro do ciclo de vida dos dados.
Esta revisão situa a validação como parte de um modelo mais amplo de controlo de sistemas informatizados, onde a supervisão do ciclo de vida, a gestão de fornecedores e a integridade técnica dos dados ganham protagonismo.
Anexo 22: Inteligência Artificial em ambiente regulado e Rastreabilidade de ponta a ponta
O Anexo 22 é um novo documento regulamentar atualmente em fase de consulta pública (julho de 2025), que marca um marco importante na digitalização do setor regulado. O seu conteúdo centra-se exclusivamente em estabelecer requisitos para o uso de modelos de inteligência artificial (IA) aplicados em funções GMP críticas, como a classificação ou predição de dados com impacto na qualidade do produto ou na segurança do paciente.
O texto proíbe expressamente o uso de modelos generativos (como LLMs ou IA generativa) em processos críticos e limita a sua aplicação a modelos estáticos e deterministas—isto é, que não aprendem nem mudam uma vez "treinados", ou seja, após a sua fase de desenvolvimento e ajuste.
Entre os aspetos-chave regulados encontram-se:
- Definição clara do uso previsto e dos dados de entrada:
Porque o modelo deve ser utilizado apenas dentro do contexto para o qual foi concebido e validado. Qualquer uso fora desse quadro poderia gerar resultados não confiáveis. Além disso, os dados de entrada devem estar bem caraterizados para assegurar que o modelo os pode processar corretamente e oferecer resultados válidos. - Critérios de aceitação e validação do modelo:
Porque um modelo sem critérios de aceitação definidos não pode ser considerado fiável. É obrigatório estabelecer métricas claras que validem que o modelo funciona corretamente e que cumpre com os requisitos regulamentares antes de ser utilizado num ambiente GMP. - Independência dos dados de teste:
Porque se os dados usados para validar o modelo já fizeram parte do "treino", não se poderá avaliar se o modelo generaliza corretamente. A independência assegura uma validação robusta e fiável, minimizando o risco de vieses ou sobreajustes. - Revisão de caraterísticas explicativas como SHAP ou LIME:
- SHAP (SHapley Additive exPlanations): Baseado na teoria dos jogos, calcula o peso de cada variável na predição. É muito preciso e robusto.
- LIME (Local Interpretable Model-agnostic Explanations): Simplifica o modelo perto de um ponto concreto para ver como varia a predição se se alterarem ligeiramente os inputs.
- Supervisão do rendimento e manutenção sob controlo de alterações:
Porque os modelos podem degradar-se com o tempo ou deixar de ser válidos se mudarem os dados de entrada, o contexto de uso ou o ambiente operacional. Supervisar o rendimento e aplicar controlo de alterações garante que o modelo continua a ser válido, rastreável e adequado para o seu propósito regulado.
Este Anexo representa um passo pioneiro para a regulação explícita da IA no ambiente farmacêutico, estabelecendo uma base técnica e de qualidade que muito possivelmente influenciará futuras normativas globais.
Para onde vamos?
Uma análise detalhada das alterações propostas põe em evidência que a EMA (European Medicines Agency) está a propor uma mudança de paradigma significativa quanto ao uso da tecnologia. As normativas atuais definem o que se deve cumprir, enquanto as novas atualizações entram ao detalhe de como se deve cumprir. Este é um passo em frente que condicionará, sem dúvida, o futuro das tecnologias utilizadas em ambientes GMP.
As atualizações do Capítulo 4, Anexo 11 e Anexo 22 refletem uma intenção clara de:
- Alinhar as expectativas regulamentares com um ambiente cada vez mais digitalizado.
- Reforçar a rastreabilidade e a integridade dos dados em todos os processos.
- Promover uma cultura de controlo baseada no risco, na colaboração e na evidência.
- Tudo com a finalidade de assegurar a qualidade dos produtos e, especialmente, a segurança do paciente.
Esta mudança de paradigma exige preparação, conhecimento técnico e capacidade de adaptação. As companhias deverão rever os seus procedimentos, redefinir a sua aproximação ao ciclo de vida dos dados e, sobretudo, contar com o aconselhamento adequado para traduzir estas novas exigências em práticas sustentáveis e auditáveis.
Tabla resumen de cambios normativos
| Documento | Enfoque de actualización | Fecha estimada |
|
Capítulo 4: Documentação |
Inclusão de conceitos de integridade de dados, ALCOA+, definição de dados críticos e controlo digital. | Q4 2025 |
|
Anexo 11: Sistemas informatizados |
Reforço de requisitos sobre rastreabilidade, soluções cloud, segurança e responsabilidade partilhada. | Q4 2025 - Q1 2026 |
|
Anexo 22: Inteligência Artificial em ambientes regulados |
Nuevo anexo en borrador. Proporciona directrices específicas para modelos de IA aplicados en sistemas informatizados GMP, especialmente aquellos utilizados en funciones críticas. Aplica a modelos deterministas y estáticos. No aplica a IA generativa ni a modelos LLM. | Data final pendente |
Como preparar-se?
En Ambit Iberia acompanhamos os nossos clientes na interpretação e aplicação prática dos novos quadros normativos, combinando visão técnica, regulamentar e operacional. Se necessita de apoio para adaptar o seu sistema de qualidade ou rever a sua estratégia de dados e integridade, teremos todo o gosto em ajudar. Contacte-nos clicando aqui.
Somos especialistas há mais de 20 anos no desenvolvimento de estratégias e soluções de TI. Ajudamos os setores farmacêutico, de dispositivos médicos e de dispositivos médicos IVD (in vitro diagnosis) a cumprir com a regulação em todo o ciclo de vida do produto. Concebemos e implementamos infraestruturas inovadoras graças a uma oferta de serviços globais como alavanca facilitadora da transformação digital.


Diz-nos a tua opinião